Фібрига порошок д/ін. та інф. по 1 г (флакон + розчинник по 50 мл)
- Все про товар
- Ціни в аптеках
- Відгуки


Фібриноген людський ліофілізований: 1000 мг/флакон
Інструкція для Фібрига порошок д/ін. та інф. по 1 г (флакон + розчинник по 50 мл)
діюча речовина: фібриноген людини;
1 флакон порошку для розчину для ін’єкцій / інфузій містить 1 г фібриногену людини.
Після розведення порошку розчинником (50 мл води для ін’єкцій) 1 мл розчину містить 20 мг фібриногену людини. Вміст білка, здатного формувати згусток, визначають відповідно до вимог Європейської фармакопеї для фібриногену людини.
Фібриноген одержують із донорської плазми крові людини;
допоміжні речовини: натрію хлорид; натрію цитрат, дигідрат; гліцин, L-аргініну гідрохлорид;
розчинник: вода для ін’єкцій.
Порошок та розчинник для розчину для ін’єкцій / інфузій.
Основні фізико-хімічні властивості:
порошок: білого або блідо-жовтого кольору, гігроскопічний порошок або крихка маса;
розчинник: прозора, безбарвна рідина без часток.
Антигеморагічні засоби. Фібриноген. Фібриноген людини.
Код АТХ B02B В01.
Фармакодинаміка
Фібриноген людини (фактор згортання крові I) при наявності тромбіну, активованого фактора згортання крові XIII (FXIIIa), та іонів кальцію перетворюється в стійкий і еластичний тривимірний (об’ємний) фібриновий гемостатичний згусток.
Введення людського фібриногену забезпечує збільшення рівня фібриногену у плазмі крові та може тимчасово коригувати порушення згортання крові у пацієнтів із дефіцитом фібриногену.
У відкритому проспективному рандомізованому контрольованому перехресному фармакокінетичному дослідженні фази 2 однократного введення препарату з двома паралельними групами з участю 22 пацієнтів із вродженим дефіцитом фібриногену (афібриногенемією) також оцінювалась максимальна стійкість згустка (МСЗ) як сурогатного маркера гемостатичної ефективності (FORMA-01). МСЗ визначалася шляхом тромбоеластомерії (ROTEM). У кожного пацієнта МСЗ визначалася перед однократним введенням (початкове значення) і через 1 годину після однократного введення препарату. Показники МСЗ були значно вищими після введення препарату ФІБРИГА, ніж у початкових умовах (див. таблицю 1).
Таблиця 1
Максимальна стійкість згустка MCЗ [мм] (популяція ITT), n = 22
|
Момент часу |
Середнє значення + SD |
Серединне значення (діапазон) |
|
Перед інфузією |
0 + 0 |
0 (0–0) |
|
Через 1 годину після інфузії |
9,7 + 3,0 |
10,0 (4,0–16,0) |
|
Зміна середнього значення (первинний аналіз)* |
9,7 + 3,0 |
10,0 (4,0–16,0) |
MCЗ – максимальна стійкість згустка; ITT – всі пацієнти, які були включені в дослідження та розпочали лікування; SD – стандартне відхилення.
*p ˂ 0,0001 (95 % довірчий інтервал 8,37; 10,99).
Проспективне відкрите неконтрольоване багатоцентрове дослідження фази 3 (FORMA-02) було проведено з участю 25 пацієнтів із вродженим дефіцитом фібриногену (афібриногенемія та гіпофібриногенемія) віком від 12 до 54 років (6 дітей, 19 дорослих). Це включало лікування 89 епізодів кровотечі та 12 хірургічних процедур. Була значна зміна порівняно з початковим рівнем МСЗ, виміряного ROTEM і рівнями фібриногену у плазмі крові. Середня доза лікарського засобу Фібрига на інфузію для лікування епізодів кровотечі становила 57,5 мг/кг, а середня загальна доза становила 59,4 мг/кг. Середня загальна доза лікарського засобу Фібрига на операцію становила 85,8 мг/кг. Загальна гемостатична ефективність була оцінена як успішна (оцінка хорошої або відмінної ефективності) для 98,9 % пролікуваних епізодів кровотечі та для 100 % операцій незалежним комітетом з оцінки, використовуючи об’єктивну систему оцінки.
Інше проспективне відкрите неконтрольоване багатоцентрове дослідження фази 3 (FORMA-04) було проведено з участю 14 дітей із вродженим дефіцитом фібриногену (афібриногенемія та гіпофібриногенемія) віком від 1 до 10 років (6 дітей віком до 6 років і 8 дітей віком від 6 до 12 років). Це включало лікування 10 епізодів кровотечі та три хірургічні процедури, а також фармакокінетику одноразової дози. Була значна зміна порівняно з початковим рівнем МСЗ, виміряного ROTEM і рівнями фібриногену у плазмі крові. Середня доза лікарського засобу Фібрига на інфузію для лікування епізодів кровотечі становила 70,2 мг/кг, а середня загальна доза становила 73,9 мг/кг. Середня загальна доза лікарського засобу Фібрига на операцію становила 108 мг/кг. Загальна гемостатична ефективність була оцінена як успішна (оцінка хороша або відмінна ефективність) на 100 % пролікуваних епізодів кровотечі та операцій незалежним комітетом з оцінки за допомогою об’єктивної системи оцінки.
У проспективному рандомізованому контрольованому дослідженні FORMA-05 вивчалися гемостатична ефективність і безпека препарату ФІБРИГА порівняно з кріопреципітатом як додатковим джерелом фібриногену у пацієнтів, у яких розвинувся набутий дефіцит фібриногену під час циторедуктивної операції з приводу обширної злоякісної псевдоміксоми очеревини. Дослідження включало 43 дорослих пацієнти у вибірці для аналізу пацієнтів без порушення протоколу (БПП): 21 пацієнт проходив лікування препаратом ФІБРИГА та
22 пацієнти отримували терапію кріопреципітатом. Інтраопераційна добавка до фібриногену вводилася заздалегідь (тобто через 60–90 хвилин після початку операції, коли спостерігалася значна втрата крові, але не більше 2 літрів) у дозі 4 г препарату ФІБРИГА або 2 пули 5 одиниць кріопреципітату, що повторювались у разі необхідності. Під час 7,8 + 1,7 години операції використовувалися 6,5 + 3 г препарату ФІБРИГА (89 + 39 мг/кг маси тіла) та 4,1 + 2,2 пули
5 одиниць кріопреципітату. В середньому 1 одиниця та 0,5 одиниці еритроцитів (RBC) вводилися інтраопераційно пацієнтам, які проходили лікування препаратом ФІБРИГА та кріопреципітатом відповідно, в середньому застосовували 0 одиниць еритроцитів під час перших 24 годин після операції в обох групах (див. таблицю 2). Під час дослідження не проводилося трансфузії концентратів свіжозамороженої плазми крові або тромбоцитів. Гемостатична терапія, що базувалася на добавці до фібриногену, була оцінена як успішна в 100 % хірургічних втручань в обох групах незалежним експертним комітетом за допомогою об’єктивної шкали оцінки.
Таблиця 2
Трансфузія RBC* [одиниці] інтраопераційно та під час перших 24 годин після операції (популяція РР)
|
Період часу |
Група, що отримувала препарат ФІБРИГА (n = 21) Серединне значення (діапазон) |
Група, що отримувала кріопреципітат (n = 22) Серединне значення (діапазон) |
|
Інтраопераційно |
1 (0–4) |
0,5 (0–5) |
|
Під час перших 24 години після операції |
0 (0–2) |
0 (0–2) |
RBC – концентрати еритроцитів; PP – вибірка пацієнтів, які виконали умови протоколу.
*Не проводилася трансфузія інших алогенних препаратів крові, таких як концентрати свіжозамороженої плазми чи тромбоцитів.
Діти
При вродженому дефіциті фібриногену лікарський засіб Фібрига застосовували у двох клінічних дослідженнях (FORMA-02 та FORMA-04) 20 пацієнтам віком від 1 до 18 років, з яких 6 дітей віком від 12 до 18 років, 8 дітей від 6 до 12 років і 6 дітей віком від 1 до 6 років. Незалежний комітет оцінив гемостатичну ефективність як успішну для всіх епізодів кровотечі (10 епізодів кровотечі у дітей: 5 у дітей віком від 6 до 12 років і 5 у дітей віком від 1 до 6 років), а також оцінив профілактику як успішну для 4 операцій, проведених у цих пацієнтів (1 у дітей від 12 до 18 років і 3 у дітей від 1 до 6 років).
Фармакокінетика
Людський фібриноген є звичайним компонентом плазми крові людини та діє як ендогенний фібриноген. У плазмі крові біологічний період напіввиведення фібриногену становить 3–4 дні. Препарат ФІБРИГА вводиться внутрішньовенно та одразу з’являється у плазмі крові в концентрації, що відповідає введеній дозі. У відкритому проспективному рандомізованому контрольованому перехресному дослідженні фази 2 з двома паралельними групами з участю 22 пацієнтів із вродженим дефіцитом фібриногену (афібриногенемія) віком від 12 до 53 років (6 підлітків, 16 дорослих) порівнювалися фармакокінетичні властивості препарату ФІБРИГА після однократного введення із фармакокінетичними властивостями іншого наявного в продажу на ринку концентрату фібриногену у тих самих пацієнтів (FORMA-01). Кожен пацієнт отримував однократну внутрішньовенну дозу 70 мг/кг препарату ФІБРИГА та препарат порівняння. Було взято зразки крові для визначення активності фібриногену у початкових умовах і протягом 14 днів після інфузії. Фармакокінетичні параметри препарату ФІБРИГА у вибірці пацієнтів для аналізу без порушення протоколу (БПП) (n = 21) представлено в таблиці 3.
Таблиця 3
Фармакокінетичні параметри (n = 21) активності фібриногену (популяція РР*)
|
Параметр |
Середнє значення + SD |
Діапазон |
|
Період напіввиведення [год] |
75,9 + 23,8 |
40,0–157,0 |
|
Сmax [мг/дл] |
139,0 + 36,9 |
83,0–216,0 |
|
AUCnorm для дози 70 мг/кг [мг*год/мл] |
113,7 + 31,5 |
59,7–175,5 |
|
Кліренс [мл/год/кг] |
0,67 + 0,2 |
0,4–1,2 |
|
Середній час утримання [год] |
106,3 + 30,9 |
58,7–205,5 |
|
Об’єм розподілу в стані рівноваги [мл/кг] |
70,2 + 29,9 |
36,9–149,1 |
*Один пацієнт був виключений із вибірки пацієнтів, які виконали умови протоколу (РР), через отримання ˂ 90 % запланованої дози препарату ФІБРИГА та препарату порівняння.
Сmax – максимальна концентрація у плазмі крові; AUCnorm – площа під кривою, нормалізована відносно дози, що вводиться; SD – стандартне відхилення.
Поступове відновлення показників in vivo визначалося з рівнів, отриманих протягом 4 годин після інфузії. Серединне відновлення показників in vivo становило 1,8 мг/дл (діапазон
1,08–2,62 мг/дл) збільшення на мг/кг. Серединне відновлення показників вказує на те, що доза 70 мг/кг збільшить концентрацію фібриногену у плазмі крові пацієнта приблизно на 125 мг/дл.
Фармакокінетика в особливих груп пацієнтів
Ніякої статистично значущої різниці в активності фібриногену не спостерігалося у чоловіків і жінок, які були учасниками дослідження.
Діти
Фармакокінетичні дані у дітей віком від 12 до 18 років були отримані в дослідженні FORMA-02. В аналізі популяції пацієнтів спостерігалася невелика різниця між періодом напіввиведення для дітей (n=5) і для дорослих (n=16), що становило 72,8 ± 16,5 години порівняно з 76,9 ± 26,1 години відповідно. Кліренс був майже однаковим у двох вікових групах, тобто 0,68 ± 0,18 мл/год/кг і 0,66 ± 0,21 мл/год/кг відповідно.
Фармакокінетичні властивості лікарського засобу Фібрига були додатково вивчені в дослідженні FORMA-04 з участю 13 дітей віком до 12 років із вродженим дефіцитом фібриногену (афібриногенемією). Кожен пацієнт отримав одноразову внутрішньовенну дозу 70 мг/кг лікарського засобу Фібрига. Фармакокінетичні параметри лікарського засобу Фібрига наведені в таблиці нижче. Медіана інкрементального відновлення (МІВ) становила підвіщення на 1,4 мг/дл (діапазон 1,3–2,1 мг/дл) на 1 мг/кг.
Таблиця 4
Фармакокінетичні параметри (n=13) для активності фібриногену
|
Параметр |
Середнє значення ± SD |
Діапазон |
|
Період напіввиведення [год]* |
63,3 ± 12,0 |
45,6–91,6 |
|
Сmax [мг/дл] |
107,2 ± 16,8 |
93,0–154,0 |
|
AUCnorm для дози 70 мг/кг [мг*год/мл]* |
92,0 ± 20,0 |
69,7–134,2 |
|
Кліренс [мл/год/кг]* |
0,8 ± 0,2 |
0,5–1,0 |
|
Середній час утримання [год]* |
88,0 ± 16,8 |
63,6–126,7 |
|
Об’єм розподілу у стані рівноваги [мл/кг]* |
67,6 ± 7,1 |
52,8–76,8 |
*Розраховано для 10 із 13 пацієнтів через недостатню кількість вимірюваних значень у
3 пацієнтів
МІВ - відновлення in vivo; Cmax - максимальна концентрація у плазмі крові; AUCnorm - площа під кривою, нормалізована до введеної дози; SD - стандартне відхилення.
Лікування епізодів кровотеч і періопераційна профілактика у пацієнтів із вродженою гіпофібриногенемією або афібриногенемією зі схильністю до кровотеч.
Як додаткова терапія до лікування неконтрольованих сильних кровотеч у пацієнтів із набутою гіпофібриногенемією у процесі хірургічного втручання.
Підвищена чутливість до діючої речовини або до будь-якої допоміжної речовини.
Про взаємодії препаратів людського фібриногену з іншими лікарськими засобами невідомо.
Особливості застосування
Простежуваність
З метою покращення відстеження біологічних лікарських засобів, найменування та номер серії введеного лікарського засобу повинен бути чітко задокументовані.
Тромбоемболія
Існує ризик виникнення тромбозу при лікуванні пацієнтів із вродженим або набутим дефіцитом людського фібриногену, зокрема у разі застосування високих чи повторних доз. За пацієнтами, які отримують людський фібриноген, слід ретельно спостерігати щодо виникнення ознак або симптомів тромбозу.
У пацієнтів з ішемічною хворобою серця або інфарктом міокарда в анамнезі, у пацієнтів із захворюваннями печінки, у пері- та постопераційних пацієнтів, у новонароджених та у пацієнтів із ризиком тромбоемболічних ускладнень або генералізованого тромбогеморагічного синдрому слід оцінити передбачувану користь лікування людським фібриногеном порівняно з ризиком тромбоемболічних ускладнень. Слід дотримуватися обережності та проводити ретельний моніторинг стану таких пацієнтів.
Набута гіпофібриногенемія пов’язана з низькими концентраціями всіх факторів згортання крові (а не тільки фібриногену) у плазмі крові та інгібіторами, тому слід розглянути лікування препаратами крові, що містять фактори згортання крові. Необхідний ретельний моніторинг системи згортання крові.
Алергічні або анафілактичні реакції
Якщо виникають алергічні або анафілактичні реакції, ін’єкцію / інфузію слід негайно припинити. У разі анафілактичного шоку слід провести звичайне медичне лікування від шоку.
Рівень натрію
Лікарський засіб ФІБРИГА містить до 132 мг натрію на флакон, що еквівалентно 6,6 % рекомендованого ВООЗ максимального щоденного прийому 2 г натрію для дорослого. Це потрібно враховувати пацієнтам, які перебувають на контрольованій безсольовій дієті.
Вірусна безпека
Звичайні заходи для запобігання інфекціям у результаті використання лікарських препаратів, виготовлених із крові або плазми крові людини, включають відбір донорів, скринінг крові окремих донорів і порцій донорської плазми на специфічні маркери інфекції та включення ефективних етапів виробничого процесу для інактивації / видалення вірусів. Незважаючи на це, коли вводяться лікарські препарати, виготовлені з крові або плазми крові людини, не можна повністю виключити можливість передачі збудників інфекції. Це також стосується невідомих або нових вірусів та інших патогенних мікроорганізмів.
Заходи, яких вживають, вважаються ефективними для вірусів з оболонкою, таких як вірус імунодефіциту людини (ВІЛ), вірус гепатиту В (ВГВ) і вірус гепатиту С (ВГС), а також для вірусу гепатиту А (ВГА) без оболонки. Заходи, яких вживають, можуть мати обмежену користь для вірусів без оболонки, таких як парвовірус В19. Інфекція парвовірусу В19 може бути небезпечною для вагітних жінок (інфікування плода) і для осіб з імунодефіцитом або підвищеним еритропоезом (наприклад, гемолітична анемія).
Слід розглянути відповідну вакцинацію (гепатити А і В) для пацієнтів, які постійно / повторно
одержують лікарські засоби, виготовлені з донорської плазми крові людини.
Імуногенність
Під час проведення замісної терапії факторами згортанні крові при інших вроджених дефіцитах спостерігалися реакції з антитілами, але наразі немає даних щодо концентрату фібриногену.
Особливі запобіжні заходи стосовно утилізації та подальшої переробки
Загальні вказівки
Розведений розчин повинен бути майже безбарвним і трохи опалесцентним.
Не можна використовувати розчини, якщо вони мутні чи мають осад.
Застосування у період вагітності або годування груддю
Вагітність
Безпека застосування лікарського засобу ФІБРИГА у період вагітності не була встановлена в контрольованих клінічних дослідженнях. Клінічний досвід застосування фібриногену при лікуванні акушерських ускладнень свідчить про відсутність шкідливого впливу на перебіг вагітності або здоров'я плода або новонародженого.
Дослідження репродуктивної функції на тваринах не проводили з лікарським засобом ФІБРИГА. Оскільки діюча речовина людського походження, вона катаболізується подібним чином, що і власний білок пацієнта. Не передбачається, що ці фізіологічні складові крові людини можуть чинити побічну дію на репродуктивну функцію або на плід.
Користь застосування лікарського засобу ФІБРИГА у період вагітності слід оцінювати, беручи до уваги наявний клінічний досвід застосування препаратів фібриногену, але дані контрольованих клінічних досліджень відсутні.
Годування груддю
Невідомо, чи лікарський засіб ФІБРИГА проникає в грудне молоко.
Однак через походження речовини не очікується впливу на новонародженого / немовля яке перебуває на грудному годуванні.
Таким чином, під час прийняття рішення про те, чи показана терапія ФІБРІГОЮ у період годування груддю, необхідно враховувати користь від годування груддю для дитини та користь терапії для жінки.
Фертильність
Немає даних щодо впливу на фертильність.
Здатність впливати на швидкість реакції при керуванні автотранспортом або іншими механізмами
Препарат ФІБРИГА не впливає на здатність керувати транспортним засобом і працювати з іншими механізмами.
Лікування слід проводити під наглядом лікаря, який має досвід у лікуванні порушень згортання крові.
Дози
Доза та тривалість замісної терапії залежать від тяжкості порушення, локалізації та об’єму кровотечі, а також від клінічного стану пацієнта.
Слід визначати (функціональний) рівень фібриногену, щоб розрахувати індивідуальну дозу, і кількість і частоту введення слід визначати у кожного пацієнта окремо шляхом постійного вимірювання рівня фібриногену у плазмі крові та безперервного моніторингу клінічного стану пацієнта та іншої замісної терапії, що використовується.
У разі обширного хірургічного втручання важливим є чіткий моніторинг замісної терапії за допомогою коагуляційних тестів (аналіз коагулюючої активності).
Профілактика у пацієнтів із вродженою гіпофібриногенемією або афібриногенемією та відомою схильністю до кровотеч.
Щоб запобігти надмірним кровотечам під час хірургічних операцій, рекомендується профілактичне лікування для підвищення рівнів фібриногену до 1 г/л та підтримання фібриногену на цьому рівні до досягнення гемостазу і понад 0,5 г/л до повного загоєння рани.
У разі хірургічної операції або лікування кровотечі дозу слід розраховувати таким чином:
Доза (мг/кг маси тіла) = [цільовий рівень (г/л) – виміряний рівень (г/л)]
0,018 (г/л на мг/кг маси тіла)
Подальше дозування (дози та частота ін’єкцій) слід коригувати відповідно до клінічного стану та результатів лабораторних аналізів пацієнта.
Біологічний період напіввиведення фібриногену становить 3–4 дні. Тому за відсутності споживання фібриногену під час операції повторне лікування людським фібриногеном зазвичай не потрібне. При накопиченні, що відбувається у разі повторного введення з профілактичною метою, дозу та частоту слід визначати відповідно до терапевтичних цілей лікаря для конкретного пацієнта.
Дози для окремих груп пацієнтів
Застосування дітям
У разі хірургічного втручання або лікування епізоду кровотечі дозу для дітей від 12 років слід розраховувати за формулою, описаною вище для дорослих, тоді як дозу для дітей віком до
12 років слід розраховувати таким чином:
Доза (мг/кг маси тіла) = [Цільовий рівень (г/л) - виміряний рівень (г/л)]
0,014 (г/л на мг/кг маси тіла)
Подальшу дозу слід адаптувати відповідно до клінічного стану пацієнта та результатів лабораторних досліджень.
Пацієнти літнього віку
Клінічні дослідження з лікарським засобом ФІБРИГА не проводили з участю пацієнтів віком від 65 років, щоб надати переконливі дані щодо їхньої відповіді на лікування порівняно з такою у пацієнтів молодшого віку.
Лікування кровотеч
Кровотечі у пацієнтів із вродженою гіпофібриногенемією або афібриногенемією
Епізоди кровотечі слід лікувати відповідно до наведених вище формул для дорослих і дітей відповідно, щоб досягти рекомендованого цільового рівня фібриногену у плазмі крові 1 г/л. Цей рівень необхідно підтримувати до досягнення гемостазу.
Кровотечі у пацієнтів із набутим дефіцитом фібриногену
Дорослі
Зазвичай спочатку слід вводити 1–2 г препарату з подальшими інфузіями препарату у разі необхідності.
У разі сильної кровотечі, наприклад, під час обширного хірургічного втручання, може бути потрібна більша кількість фібриногену (4–8 г).
Спосіб застосування
Внутрішньовенна інфузія або ін’єкція.
Лікарський засіб ФІБРИГА слід вводити повільно внутрішньовенно з рекомендованою максимальною швидкістю 5 мл на хвилину пацієнтам із вродженою гіпофібриногенемією або афібриногенемією та з рекомендованою максимальною швидкістю 10 мл на хвилину пацієнтам із набутим дефіцитом фібриногену.
Розведення
1. Слід переконатися у тому, що флакон з порошком та флакон з розчинником досягли кімнатної температури. Якщо використовується водяна баня для нагрівання, необхідно уважно стежити за тим, щоб уникати контакту води з гумовими пробками або знімними обтискними ковпачками упаковки. Температура водяної бані не повинна перевищувати
+37 0С.
2. Зняти обтискні ковпачки з флакона з порошком, з флакона з розчинником, щоб отримати доступ до центральної частини інфузійної пробки. Протерти гумові пробки тампоном, змоченим спиртом, і покласти гумові пробки, щоб вони висохли.
3. Відкрити упаковку з пристроєм Nextaro для перенесення розчинника до флакона з порошком (далі - пристрій для перенесення), знявши кришку (Рис. 1). Для дотримання стерильності не виймати пристрій для перенесення з прозорої блістерної упаковки. Не торкатися гострого виступу.
|
Рис. 1 |
Пристрій для перенесення розчинника до флакона з порошком |
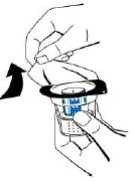
4. Поставити флакон з розчинником на рівну чисту поверхню та міцно тримати його. Не знімаючи блістерну упаковку, встановити синю частину пристрою для перенесення зверху на флакон з розчинником. Натискати міцно безпосередньо вниз, доки вона не зафіксується на місці з клацанням (Рис. 2). Не перекручувати при закріпленні.
Примітка
Спочатку потрібно прикріпити пристрій для перенесення до флакона з розчинником, а потім – до флакона з порошком. В іншому випадку виникне розрідження (втрата вакууму) і розчинник не можна буде перенести.
|
Рис. 2 |
Флакон з розчинником |
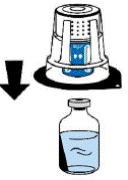
5. Тримаючи флакон з розчинником, обережно слід зняти блістерну упаковку з пристрою Nextaro для перенесення, потягнувши вертикально вгору. Переконатися у тому, що пристрій для перенесення міцно прикріплений до флакона з розчинником (Рис. 3).
|
Рис. 3 |
Флакон з розчинником |
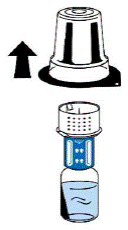
6. Поставити флакон з порошком на рівну чисту поверхню та міцно тримати його. Взяти флакон з розчинником разом із закріпленим пристроєм для перенесення та повернути догори дном. Встановити білу частину з’єднувача пристрою для перенесення зверху на флакон з порошком і натискати міцно вниз, доки вона не стане на місце з клацанням (Рис. 4). Не перекручувати під час закріплення. Розчинник автоматично потрапить у флакон з порошком.
|
Рис. 4 |
Флакон з розчинником Флакон з порошком |
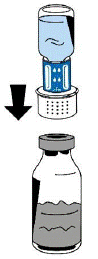
7. В той час як флакон з розчинником все ще закріплений, слід обережно помішувати флакон з порошком, доки препарат повністю не розчиниться. Щоб уникнути утворення піни, не слід струшувати флакон. Порошок повинен розчинитися протягом приблизно 5 хвилин. Розчинення порошку відбувається за менш ніж 20 хвилин. Якщо порошок не розчиниться протягом 20 хвилин, препарат слід утилізувати.
8. Процес розведення можна прискорити за допомогою більш інтенсивного збовтування (струшування) флакона горизонтально, коли рідко спостерігається нерозчинений порошок під час переливання води для ін’єкцій або час розведення неочікувано затягнувся.
9. Після завершення розведення відкрутити пристрій для перенесення (синю частину) проти годинникової стрілки на дві частини (Рис. 5). Не торкатися з’єднувача типу Luer lock на білій частині пристрою для перенесення.
|
Рис. 5 |
Порожній флакон з розчинником Флакон з розведеним порошком |
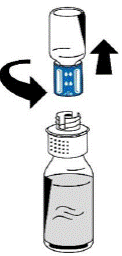
10. Утилізувати порожній флакон, що містив розчинник, разом із синьою частиною пристрою для перенесення.
Введення
1. Обережно прикріпити шприц до з’єднувача типу Luer lock на білій частині пристрою для перенесення (Рис. 6).
2. Повернути флакон з порошком догори дном і набрати розчин у шприц (Рис. 7).
|
Рис. 6 |
Флакон з розведеним порошком |
Рис. 7 |
Флакон з розведеним порошком |
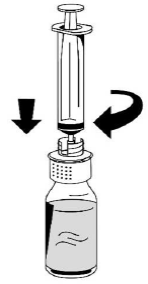
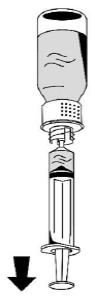
3. Як тільки розчин був набраний, слід міцно тримати шток шприца (тримати поршень шприца лицьовою стороною вниз) та зняти шприц із пристрою для перенесення (Рис. 8).
|
Рис. 8 |
Порожній флакон, що містив порошок |
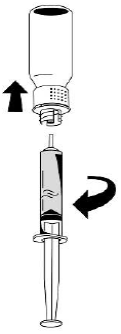
4. Утилізувати білу частину пристрою для перенесення, разом із порожнім флаконом, що містив порошок.
Особливі запобіжні заходи стосовно утилізації та подальшої переробки
Загальні вказівки
Розведений розчин повинен бути майже безбарвним і трохи опалесцентним.
Не можна використовувати розчини, якщо вони мутні або мають осад.
Для внутрішньовенного введення розчину кімнатної температури рекомендується застосовувати стандартний інфузійний набір.
Будь-який невикористаний лікарський засіб або відходи слід утилізувати відповідно до місцевих вимог.
Діти
Дозу слід визначати відповідно до маси тіла та клінічної потреби, як вказано в розділі «Спосіб застосування та дози».
Для уникнення передозування показаний постійний моніторинг рівня фібриногену у плазмі крові під час лікування.
У разі передозування збільшується ризик розвитку тромбоемболічних ускладнень.
Побічні реакції
Стислий огляд профілю безпеки
Немає достовірних даних щодо частоти виникнення побічних реакцій, отриманих у клінічних дослідженнях цього препарату.
У клінічних дослідженнях повідомлялося про такі побічні реакції: гарячка, висип після введення препарату, флебіт і тромбоз.
При застосуванні лікарського засобу ФІБРИГА та інших концентратів фібриногену повідомлялося про побічні реакції, зазначені в таблиці 4.
Таблиця 4
|
Класи систем органів |
Побічна реакція |
Частота* |
|
Порушення з боку імунної системи: |
Алергічні або анафілактичні реакції Шкірні реакції |
Невідомо |
|
Порушення з боку судин |
Тромбоемболічні ускладнення (включаючи інфаркт міокарда та легеневу емболію) Тромбофлебіт |
Невідомо |
|
Загальні порушення та реакції у місці введення |
Підвищення температури тіла (пірексія) |
Невідомо |
*Частота невідома, оскільки її неможливо розрахувати за наявними даними. Легка пірексія та шкірна реакція були поодинокими випадками під час клінічних досліджень. Реакції алергічного або анафілактичного типу, тромбоемболічні епізоди (включаючи інфаркт міокарда та емболію легеневої артерії) і тромбофлебіт є ефектами класу.
Інформацію щодо ризику передачі збудників інфекції див. у розділі «Особливості застосування».
Діти
26 пацієнтів віком від 1 до 18 років були включені в дослідження з безпеки при вродженому дефіциті фібриногену, з яких 12 дітей віком від 12 до 18 років, 8 дітей віком від 6 до 12 років і 6 дітей віком від 1 до 6 років.
Загальний профіль безпеки не відрізняється у дорослих і дітей.
Немає даних щодо застосування лікарського засобу ФІБРИГА пацієнтам дитячого віку з набутим дефіцитом фібриногену.
Повідомлення про підозрювані побічні реакції
Повідомлення про побічні реакції після реєстрації лікарського засобу має важливе значення. Це дає змогу проводити моніторинг співвідношення користь / ризик при застосуванні цього лікарського засобу. Медичним та фармацевтичним працівникам, а також пацієнтам або їхнім законним представникам слід повідомляти про усі випадки підозрюваних побічних реакцій та відсутності ефективності лікарського засобу через Автоматизовану інформаційну систему з фармаконагляду за посиланням: https://aisf.dec.gov.ua.
3 роки.
Хімічна та фізична стабільність при використанні розведеного розчину була продемонстрована протягом 24 годин при кімнатній температурі (не вище 25 °С).
З мікробіологічної точки зору препарат слід використати негайно після розведення. Якщо не зробити цього, за час і умови зберігання після відкриття упаковки несе відповідальність сам користувач. Розведений розчин не можна заморожувати чи зберігати в холодильнику. Частково / неповністю використані флакони з препаратом необхідно утилізувати.
Зберігати при температурі менше 25 °С. Не заморожувати.
Зберігати флакон у зовнішній картонній упаковці для захисту від світла.
Зберігати у недоступному для дітей місці.
Щодо умов зберігання після розведення лікарського препарату див. розділ «Термін придатності».
Цей лікарський засіб не слід змішувати з іншими препаратами.
По 1 г порошку для розчину для ін’єкцій / інфузій у скляному флаконі, укупореному пробкою і алюмінієвим знімним ковпачком; по 50 мл розчинника (вода для ін’єкцій) у скляному флаконі, укупореному пробкою і алюмінієвим знімним ковпачком. По 1 флакону з порошком, по 1 флакону з розчинником, по 1 пристрою Nextaro для перенесення розчинника у флакон з порошком у картонній коробці.
За рецептом.
1. Октафарма АБ.
2. Октафарма Фармацевтика Продуктіонсгес. м.б.Х.
Місцезнаходження виробника та адреса місця провадження його діяльності
1. Ларс Форсселлс гата 23, Стокгольм, 11275, Швеція.
2. Оберлааєр Штрассе 235, 1100 Відень, Австрія.
Фібриноген людський ліофілізований: 1000 мг/флакон
Популярні питання
Країна виробник у Фібрига порошок д/ін. та інф. по 1 г (флакон + розчинник по 50 мл) - Швеція.
Основною діючою речовиною у Фібрига порошок д/ін. та інф. по 1 г (флакон + розчинник по 50 мл) є Фібриноген людський ліофілізований.